JOURNAL / 2026.09.09
AlphaGenome Atlas convierte 9.000 millones de variantes en un mapa de predicciones, no de diagnósticos
Google DeepMind ha precalculado efectos moleculares para cada posible cambio de una letra del genoma humano; la nueva escala acelera la búsqueda, pero no convierte una puntuación de IA en causalidad clínica.
Una persona con una enfermedad rara puede tener entre cuatro y cinco millones de variantes en su genoma. El problema no es sólo encontrarlas, sino decidir cuáles merecen meses de trabajo experimental. Desde el 8 de septiembre, una parte de esa búsqueda puede empezar con una consulta: Google DeepMind ha publicado AlphaGenome Atlas, un recurso de un petabyte con predicciones para los aproximadamente 9.000 millones de sustituciones posibles de una sola letra en el genoma humano de referencia.
La magnitud necesita una precisión. No son 9.000 millones de mutaciones observadas ni verificadas en personas. En cada una de las cerca de 3.000 millones de posiciones, el sistema sustituye la letra de referencia por cada una de las otras tres y estima qué cambiaría en procesos moleculares. El Atlas añade más de 100 millones de inserciones y deleciones vistas en grandes biobancos, pero no todas las variantes estructurales posibles. Es una mutagénesis in silico exhaustiva para una clase de cambio, no un catálogo de todos los efectos biológicos humanos.
De ejecutar un modelo a consultar una capa científica
AlphaGenome, publicado en Nature en enero, ya podía leer hasta un millón de bases de contexto y predecir miles de señales: expresión génica, accesibilidad de la cromatina, unión de factores de transcripción, modificaciones de histonas, empalme de ARN y contactos tridimensionales, entre otras. El modelo igualó o superó al mejor sistema externo elegido en 25 de 26 evaluaciones de efecto de variantes. Sus pesos, código de investigación y API ya estaban disponibles para uso académico.
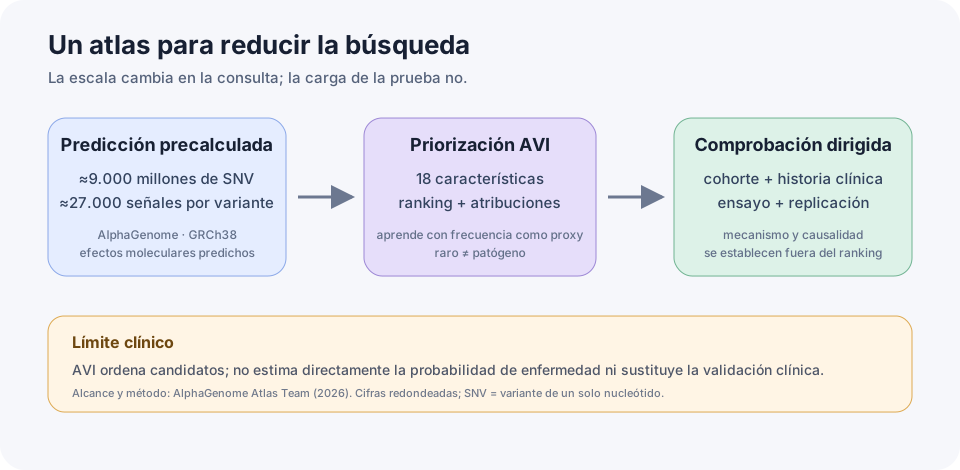
Lo nuevo es quitar la inferencia del camino habitual. El manuscrito técnico del Atlas describe cómo el equipo recorrió el genoma de referencia GRCh38 en ventanas, reutilizó cada cálculo de referencia y dejó precalculada una media de unas 27.000 predicciones escalares por variante. Una consulta puede devolver tanto una puntuación de alto nivel como el tejido, ensayo o señal molecular que la impulsa. Para laboratorios sin capacidad de ejecutar millones de inferencias, el cambio se parece menos a un modelo mejor y más a la aparición de una nueva capa de infraestructura científica.
El recurso incorpora además la puntuación AlphaGenome Variant Impact (AVI). Un modelo pequeño combina dieciocho características: diez resúmenes de AlphaGenome, la predicción proteica AlphaMissense, tres consecuencias sobre proteínas, dos medidas de conservación evolutiva y dos indicadores para inserciones o deleciones. Su resultado se transforma en una escala PHRED: 20, por ejemplo, significa que una variante queda en el 1% superior de las predicciones, no que tenga un 99% de probabilidad de causar enfermedad.
Esa compresión es útil y peligrosa a la vez. AVI toma para cada modalidad el efecto máximo predicho entre tejidos, lo que facilita ordenar millones de candidatos pero aplana el contexto celular. El Atlas conserva el detalle y aporta contribuciones SHAP que descomponen la puntuación, además de 2.601 motivos de secuencia inferidos; aun así, una atribución explica qué entradas elevaron el resultado del modelo, no demuestra el mecanismo en una célula.
La rareza enseñó el ranking; no prueba enfermedad
La decisión metodológica más importante está en las etiquetas de entrenamiento. AVI aprendió a distinguir variantes humanas con frecuencia superior o inferior al 0,1%: las frecuentes funcionaron como sustituto de «neutrales» y las raras como sustituto de «impactantes». La selección natural hace razonable esa señal a escala de población, pero una variante rara puede ser inocua y una variante frecuente puede importar. Por eso los propios autores recomiendan rankings y umbrales adaptados a cada región o aplicación, no un corte universal.
En conjuntos de prueba separados, la puntuación fue especialmente fuerte donde hoy faltan herramientas. Al distinguir variantes intrónicas patógenas y benignas de ClinVar, obtuvo un área bajo la curva precisión-exhaustividad de 0,76 frente a 0,44 del siguiente sistema comparado. Esta métrica pregunta si los casos relevantes aparecen pronto sin inundar la lista de falsos positivos; no mide el porcentaje de pacientes diagnosticados. Los conjuntos de ClinVar tampoco representan por igual todas las ascendencias, tejidos ni variantes aún desconocidas, y el equipo que creó AVI realizó la comparación.
El caso más convincente no es una barra de benchmark. En 814 tríos familiares no resueltos del consorcio GREGoR, AVI situó en primer lugar una variante profunda de un intrón de DNM1 en una persona con encefalopatía epiléptica. AlphaGenome predijo que creaba un lugar de empalme incorrecto en una isoforma cerebral, mientras la señal en sangre era mínima; eso explicaba por qué un análisis previo de ARN sanguíneo no había resuelto el caso. Literatura sobre variantes cercanas apoyó el mecanismo y un ensayo experimental que mutó 265 nucleótidos en cinco líneas celulares reprodujo tanto la alteración como su longitud. El conjunto de evidencias permitió recomendar la reclasificación a «probablemente patógena». La predicción estrechó la búsqueda; la historia clínica, los antecedentes y el experimento sostuvieron la conclusión.
Otro análisis, sobre 54.189 participantes de UK Biobank y los niveles sanguíneos de 2.028 proteínas, encontró un 22% más de asociaciones independientes de variantes raras no codificantes al filtrar con características del Atlas. Es una señal de utilidad para descubrimiento poblacional, no una validación clínica general: los autores advierten que emplearon una versión algo anterior del recurso, estudiaron un conjunto limitado de rasgos y que las variantes ultrarraras son difíciles de replicar.
Mi lectura es que AlphaGenome Atlas cambia materialmente la economía de la primera criba. Precalcular no mejora por sí mismo la verdad de una predicción, pero permite que más grupos exploren hipótesis a escala genómica, comparen mecanismos y diseñen el siguiente experimento sin empezar por reservar una GPU o esperar millones de consultas. También concentra poder epistemológico: una única puntuación cómoda puede convertirse en filtro por defecto mucho antes de que sepamos dónde falla en poblaciones y células poco representadas.
El acceso refleja esa tensión. El portal y la API son gratuitos para investigación no comercial; las condiciones prohíben usar la mayoría de sus salidas para entrenar otros modelos y excluyen decisiones clínicas. El servicio comercial de Google Cloud requiere suscripción e infraestructura pagada. «Disponible para investigadores de todo el mundo» no equivale, por tanto, a un conjunto de un petabyte libre para cualquier uso.
La prueba que importa ahora será externa y acumulativa: cuántas variantes priorizadas producen mecanismos reproducibles, cuántos casos se resuelven frente a procesos existentes, cómo se calibra AVI entre ascendencias y cuánto trabajo experimental ahorra sin descartar señales verdaderas. El Atlas convierte un espacio imposible de recorrer a mano en una lista navegable. No convierte esa lista en un diagnóstico, y precisamente por eso su mejor uso empieza donde termina el ranking: en el experimento.
Fuentes
- Google DeepMind, AlphaGenome Atlas: A predictive map of every possible DNA letter change in the human genome, 8 de septiembre de 2026.
- AlphaGenome Atlas Team, AlphaGenome Atlas: in silico mutagenesis of the entire human genome improves prioritization and interpretation of non-coding variants, manuscrito técnico, septiembre de 2026.
- Avsec et al., Advancing regulatory variant effect prediction with AlphaGenome, Nature, 28 de enero de 2026.
- Google DeepMind, repositorio, API y condiciones de AlphaGenome, consultado el 9 de septiembre de 2026.
- Google Cloud, documentación de AlphaGenome para Gemini Enterprise Agent Platform, consultada el 9 de septiembre de 2026.